10月14日,国际学术期刊Developmental Cell在线发表了中国科学院分子细胞科学卓越创新中心(生物化学与细胞生物学研究所)孙丽明组联合复旦大学生物医学研究院刘妍君组的合作研究成果:“Long-term confinement triggers RIPK3-independent necroptosis in amoeboid cancer cells to shape tumor evolution”。该研究发现,发生间充质-阿米巴样转变(Mesenchymal-amoeboid Transition,MAT)的肿瘤细胞受到持续物理受限刺激时,会启动不依赖RIPK3磷酸化的MLKL介导程序性细胞坏死通路。该通路激活既可诱导细胞死亡,又能抑制肿瘤细胞阿米巴样迁移,充当内源性肿瘤抑制检查点。而在长期肿瘤演化的选择压力下,MLKL低表达的逃逸克隆被筛选出来,凭借更强的迁移侵袭能力推动肿瘤发生转移。
肿瘤持续生长会在瘤内产生机械挤压压力,并驱动肿瘤细胞发生间充质-阿米巴样转变(MAT)。发生MAT的肿瘤细胞凭借阿米巴样高速迁移穿梭于细胞外基质间隙、血管壁等强受限微环境,介导肿瘤远端转移;但这类肿瘤细胞在持续强受限微环境下会走向何种结局,目前尚不明确。传统观点认为,程序性细胞坏死的执行蛋白MLKL需要上游激酶RIPK3的磷酸化方能激活,然而近年研究发现,在RIPK3缺失的人类肿瘤中依旧能够检测到程序性细胞坏死,该现象背后的内在分子机制仍有待解析。
在本研究中,研究人员借助 L-MAT(Long-term Mesenchymal-amoeboid Transition,长期间充质-阿米巴样转变)体外实验体系模拟肿瘤体内的挤压微环境,发现持续机械挤压可直接上调MAT肿瘤细胞中MLKL的表达水平,并进而触发不依赖RIPK3的程序性细胞坏死。机制解析表明,机械敏感离子通道PIEZO1感知机械挤压信号,经由下游转录因子STAT1驱动MLKL基因转录,大量累积的MLKL蛋白解除自抑制转位至细胞膜,进而启动程序性细胞坏死。
另外值得关注的是,早在细胞膜破裂坏死之前,MLKL的激活就可以抑制MAT肿瘤细胞的阿米巴样迁移。MLKL活化会破坏细胞皮层肌动蛋白逆向流动。敲除MLKL,肿瘤细胞即可逃逸该死亡检查点,持续维持阿米巴样高速迁移特性。Transwell小室迁移、微流控芯片、小鼠肺转移等系列体外与体内模型共同证明,MLKL激活可显著削弱受限微环境中肿瘤细胞的侵袭和转移能力。
研究人员进一步利用临床肿瘤样本的空间转录组数据开展分析。在人乳腺癌样本中,恶性程度较低的原位癌区域MLKL表达水平较高,PIEZO1-STAT1通路处于活化状态,同时伴随较高CD8⁺ T细胞浸润;而高侵袭性浸润癌区域MLKL表达显著下调,PIEZO1-STAT1轴发生解偶联,抗肿瘤免疫浸润减弱。在结直肠癌肝转移临床样本中,相比原发灶,肝转移灶的MLKL表达水平明显降低。以上结果提示,在肿瘤演化压力下,MLKL低表达、抵抗程序性坏死的肿瘤克隆被筛选富集,这类细胞既逃逸细胞死亡,又逃脱免疫监视,获得更强迁移能力,最终推动肿瘤恶性进展与远处转移。
综上所述,该研究阐明了处于持续受限微环境下MAT肿瘤细胞的最终命运:细胞会发生不依赖RIPK3、由MLKL介导的程序性细胞坏死。PIEZO1-STAT1-MLKL通路充当机械感知检查点,可清除高侵袭性的阿米巴样肿瘤细胞;而肿瘤演化会筛选出MLKL低表达的逃逸克隆,进而促进肿瘤侵袭与转移。该研究拓展了人们对程序性细胞坏死激活模式的认知,也为挖掘肿瘤预后标志物、开发抗肿瘤转移新靶点提供了重要的理论依据。
分子细胞卓越中心孙丽明研究员和复旦大学生物医学研究院刘妍君教授为该论文共同通讯作者;分子细胞卓越中心张蔚博士、复旦大学生物医学研究院王亚君博士后、中山大学生命科学学院左春满副教授为该论文共同第一作者;分子细胞卓越中心博士生何俊伊为该研究第二作者也做出重大贡献。该研究得到国家自然科学基金委、科技部、中国科学院、上海市等的经费支持,并得到分子细胞卓越中心动物实验技术平台、细胞分析技术平台和分子生物学技术平台的实验技术支持。
文章链接:https://doi.org/10.1016/j.devcel.2026.09.003
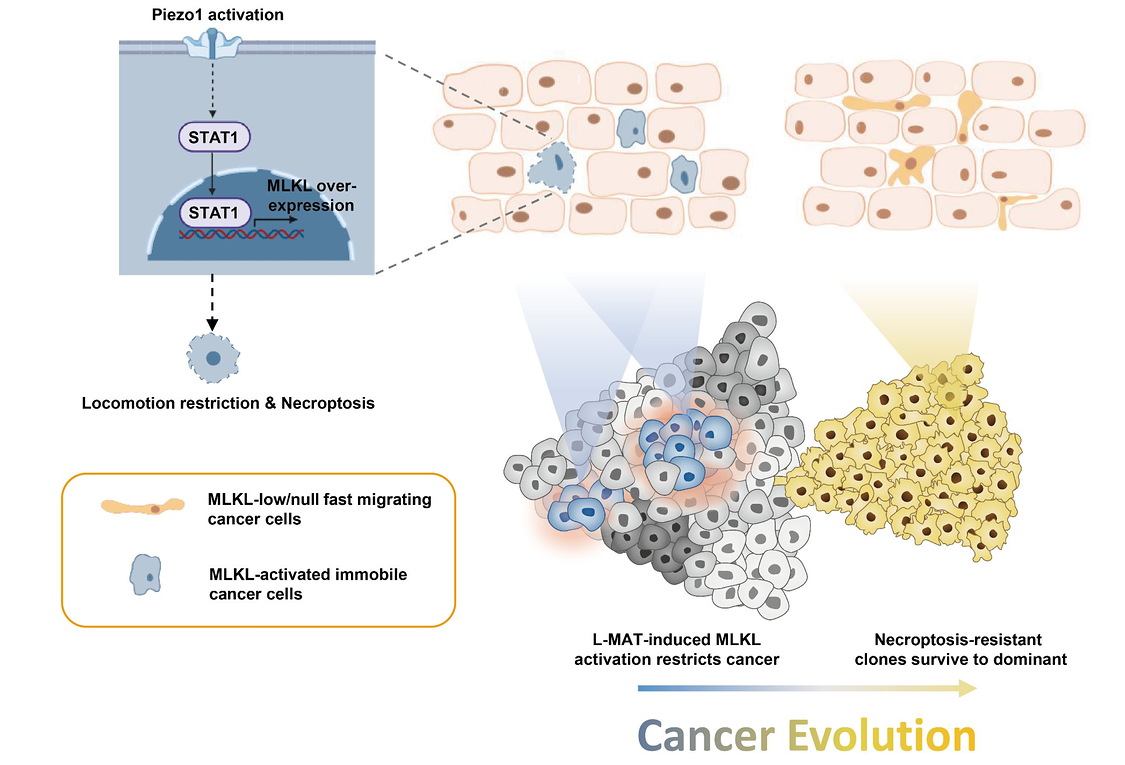
L-MAT肿瘤细胞的程序性坏死与迁移抑制塑造肿瘤演化